医疗器械合规需以产品全生命周期为主线,落实注册备案、生产质量管理、经营许可和不良事件监测四项法定义务。
注册备案路径如何判定?
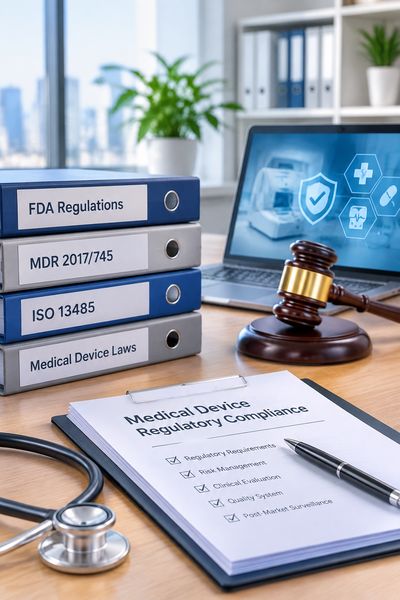
行业政策法规的适用起点是产品分类。依据《医疗器械分类目录》和分类界定文件,按结构特征、接触时间、侵入程度、能量供应方式判定管理类别,第一类实行备案,第二类、第三类实行注册了。注册申报需准备产品技术要求、注册检验报告、临床评价资料和质量体系文件;临床评价可按免临床目录、同品种比对或临床试验路径开展。1. 先做分类界定,避免将高类低报了;2. 核对免临床目录与同品种比对证据链的;3. 注册体系核查前完成设计开发、采购、生产、放行记录闭环;
4. 明确注册人/备案人制度下的质量安全主体责任。
生产质量管理体系核查看什么啊?
生产环节核心是GMP(生产质量管理规范)落地。核查重点包括洁净区压差、悬浮粒子、沉降菌等环境参数,很重要工序和特殊过程确认,批记录可追溯性,以及UDI(唯一标识)赋码与数据上传。1. 批记录应覆盖批号、原辅料、工艺参数、检验放行;2. 洁净区压差、温湿度、微生物监测按验证周期执行;3. 委托生产需签订质量协议并明确技术文件转移了;4. 年度自查报告按监管要求留存备查。
经营与使用环节合规怎么落地呢?
经营侧按风险分级管理,第二类经营备案。第三类经营许可;网络销售需完成,相应备案了。
冷链产品应验证2—8℃储运条件,进货查验、销售记录、退货处置和不良事件监测形成闭环。1. 建立供应商和产品资质审核清单;2. 冷链设备做满载与断链模拟验证;3. 销售记录关联UDI,保证可追溯的;4. 发现不良事件按规定时限报告并开展风险评价。
飞行检查与政策更新如何应对?
飞行检查是不预先告知的监督检查,缺陷分为很重要缺陷、一般缺陷。企业应把法规清单、体系文件、现场记录和整改证据做成可检索档案,按季度内审并开展模拟飞检的。1. 建立法规适用性清单,跟踪条例、部门规章和规范性文件更新;
2. 对很重要缺陷制定纠正预防措施并验证关闭;3. 注册、质量、经营责任人分岗配置,保留培训记录;4. 迎检资料按产品、批次、时间轴归档。企业可先完成法规适用性清单和风险分级,再按注册路径、体系核查、经营追溯、飞检整改四条线配置资源,优先补齐UDI、冷链验证和批记录证据链。合规基线是产品全生命周期证据链可追溯,按风险等级配置注册、生产、经营资源即可降低行业政策法规风险。